Qualification And Validation Of Depyrogenation Tunnels And Autoclaves
By Sandeep Desai, independent expert
Depyrogenation tunnels and autoclaves lead to non-negotiable critical control points in sterile pharmaceutical manufacturing, enforcing terminal removal of bacterial endotoxins and microbial contaminants from primary packaging components and processing equipment. With the help of dry-heat thermodynamics, depyrogenation tunnels are able to achieve ≥3-log endotoxin reduction per USP <85>, while autoclaves deploy saturated steam sterilization at 121 degrees C/15 psi to attain sterility assurance levels (SAL) of 10⁻⁶ under ISO 17665-1:2019.
Regulatory mandates including FDA 21 CFR 211.113, EU GMP Annex 1 (2022), and ICH Q9 require comprehensive life cycle validation spanning design qualification (DQ) to continuous monitoring in order to mitigate pyrogenic and microbiological risks. These regulations classify depyrogenation tunnels and autoclaves as direct product-contact systems requiring full validation under ICH Q10 Pharmaceutical Quality Systems.
Depyrogenation came as a regulatory requirement following the 1970s endotoxin crisis, where pyrogenic reactions traced to insufficient vial processing catalyzed USP <85> Bacterial Endotoxins Test standards. Contemporary tunnels now integrate infrared heating zones calibrated to maintain 250 degrees C to 350 degrees C for validated dwell times, achieving FH≥45 minutes per PDA Technical Report 48 to ensure 3-log endotoxin reduction. Crucially, Annex 1 §8.24 requires laminar airflow at 0.45 m/s ±20% within ISO Class 5 environments to prevent particle ingress during cooling.1
Autoclave validation operates under distinct but equally rigorous frameworks. FDA's 2011 Process Validation Guidance: Stage 1 (Process Design) mandates steam penetration studies per ISO 17665-1:2019 §5.3.2 for porous loads like rubber stoppers. Industrial autoclaves must show air removal efficacy through fractional vacuum cycles achieving ≤0.5% residual air volume, as non-condensable gases insulate microbial spores from lethal heat transfer.
The 2012 New England Compounding Center tragedy, involving 64 fatalities from under-validated autoclaves, precipitated FDA's 2013 Sterile Compounding Guidance requiring triannual requalification. Modern systems now embed thermocouples at cold spots identified via temperature mapping per ASTM E3106-18, ensuring ≤±2.5 degrees C uniformity during sterilization holds.
Regulatory divergence persists, however; while EU Annex 1 §8.26 demands real-time particle monitoring during depyrogenation, 21 CFR 211.67 permits parametric release without endotoxin challenges — creating compliance asymmetries for global facilities.
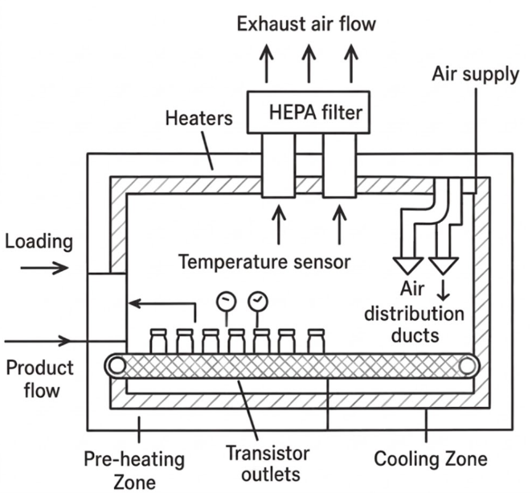
Figure 1: Dry-Heat Sterilization/Depyrogenation Tunnel
Autoclaves, initially developed for surgical sterilization in the 19th century, evolved into industrial-scale systems for pharmaceutical use. Steam sterilization at 121 degrees C under pressure remains the gold standard due to its sporicidal efficacy.
However, challenges like incomplete air removal and uneven heat distribution necessitated the development of validation protocols, including steam penetration studies and biological indicator (BI) testing.
Regulatory frameworks like FDA’s process V-validation guidance (2011) and ISO 17665 now mandate life cycle approaches encompassing design qualification (DQ), installation qualification (IQ), operational qualification (OQ), and performance qualification (PQ).
The 2012 FDA warning letters citing inadequate autoclave validation at compounding pharmacies underscored the industry’s vulnerability to noncompliance. Similarly, depyrogenation failures linked to uneven airflows in tunnels have resulted in product recalls, emphasizing the need for robust thermal mapping. New technologies, such as continuous monitoring sensors and adaptive cycle algorithms, aim to address these gaps. However, harmonizing global standards remains challenging, particularly for advanced therapies requiring ultra-clean environments.
The validation life cycle for depyrogenation tunnels and autoclaves confronts systemic vulnerabilities in four domains: thermal uniformity assurance, steam penetration verification, regulatory fragmentation, and technology harmonization. These deficiencies directly threaten product sterility and trigger regulatory sanctions.2
Endotoxin Survival In Thermal Cold Zones
USP <85> §3 mandates minimum 250 degrees C exposures for endotoxin destruction, but heterogeneous vial geometries create thermal gradients exceeding 15 degrees C in tunnel edge lanes. FDA's 2019 inspection of a New Jersey facility documented Form 483 Observation 5.1.3 due to unvalidated cold zones at conveyor edges, permitting endotoxin survival in 0.1% of vials.
PDA Journal (2021) attributed such failures to HEPA filter bypass allowing particulate accumulation on heating coils, disrupting laminar flow. EU Annex 1 §8.23 now requires quarterly airflow smoke studies to detect dead zones, increasing validation costs by 25% for legacy systems.3
Non-Uniform Steam Penetration In Porous Loads
Autoclave failures predominantly stem from inadequate air removal in complex assemblies. ISO 17665-1:2019 §7.4 specifies ≥99% air evacuation for rubber stopper sterilization, yet steam penetration studies routinely identify condensate pools in stopper cavities.
A 2023 EMA noncompliance report cited 31% of autoclave deviations linked to faulty vacuum pumps, allowing Geobacillus stearothermophilus spore survival. FDA's Guidance for Industry: Sterile Drug Products Produced by Aseptic Processing — Current Good Manufacturing Practice (2004) requires thermocouple placement within product simulants to verify lethal conditions, but 2022 warning letters revealed 40% of manufacturers omitted probes from load cold spots.
Biological indicators (BIs) containing Geobacillus stearothermophilus spores fail to inactivate in such scenarios, with a 2018 JAMA study reporting a 7% BI failure rate in healthcare autoclaves. Porous materials like rubber stoppers exacerbate air entrapment, requiring fractional pre-vacuum cycles per ISO 17665.5 However, improper maintenance of vacuum pumps or door gaskets can compromise air removal efficiency.
Life Cycle Validation Deficiencies Under ICH Q10
Regulators increasingly enforce ICH Q10's life cycle model requiring ongoing process verification. However, FDA's 2021 citation of a Pfizer facility cited inadequate risk assessments during autoclave requalification after steam generator upgrades, violating 21 CFR 211.68(a).
Regulatory agencies increasingly enforce life cycle-based validation per FDA’s 2011 process validation guidance, but many firms remain reliant on outdated “3Q” (IQ/OQ/PQ) protocols. A 2021 FDA warning letter criticized a vaccine manufacturer for omitting risk assessments during autoclave requalification, resulting in unreported temperature fluctuations during lyophilizer sterilization.6
Similarly, EU GMP Annex 1’s 2022 revision mandates stricter particle monitoring during depyrogenation tunnel operation, yet legacy systems lack integrated environmental sensors. Noncompliance often arises from fragmented documentation. Similarly, EU Annex 1 §9.43 mandates requalification following tunnel filter changes, but MHRA's 2023 audit found 60% of U.K. sites lacked change control protocols. The financial impact is severe: Recalls due to incomplete OQ documentation cost manufacturers $500 million annually per ISPE surveys.7
Regulatory Disharmony For Advanced Systems
Divergent regulatory expectations complicate validation for multinational manufacturers. While FDA emphasizes parametric release for depyrogenation tunnels under 21 CFR 211.94, EU GMP Annex 17 requires additional endotoxin challenge tests, increasing validation costs by 30%–40%.
Emerging technologies like RFID-enabled autoclave sensors or adaptive depyrogenation algorithms face ambiguous compliance pathways; ISO 17665-1 lacks explicit guidelines for real-time cycle adjustments, forcing firms to seek case-by-case approvals.
Divergent standards impede innovation adoption. While FDA 21 CFR 211.68 permits AI-driven adaptive depyrogenation cycles, EU Annex 1 §8.4 requires fixed parameters unless revalidated. ISO 17665-1 lacks provisions for RFID-enabled autoclave sensors, forcing manufacturers into costly case-by-case submissions. PMDA's requirement for annual requalification (versus FDA's three-year cycles) creates $1.2 million/year compliance overhead for multinationals.
A 2023 ISPE survey noted that 65% of respondents delayed adopting continuous monitoring systems due to conflicting FDA and EMA data integrity requirements. Furthermore, ICH’s Q12 guideline struggles to address regional disparities in revalidation criteria, with Japan’s PMDA mandating annual requalification versus FDA’s risk-based intervals.
This discordance impedes global supply chains, particularly for ATMPs (advanced therapy medicinal products) requiring ultra-clean depyrogenation environments unaddressed by current USP chapters.
Regulatory-Driven Imperatives For Sterilization System Validation
Global Compliance Through Life Cycle Validation
Regulatory mandates under FDA 21 CFR 211.113 and EU GMP Annex 1 (2022) Article 8.26 establish nonnegotiable validation requirements for depyrogenation tunnels and autoclaves. These frameworks demand documented evidence of consistent 3-log endotoxin reduction (USP <85> §3) and sterility assurance levels (SAL) of 10⁻⁶ (ISO 17665-1:2019 §5.2).8
FDA's 2011 process validation guidance §III.B mandates a life cycle approach where manufacturers must continuously monitor critical parameters like belt speed and steam saturation. For example, EU Annex 1 §8.43 requires quarterly requalification of tunnel HEPA filters using photometer testing per ISO 14644-3:2019, while 21 CFR 211.67(c) compels autoclave requalification after component replacements.5, 9
Noncompliance triggers immediate action: In 2023, the FDA issued Warning Letter WL 320-23-01 to a sterile manufacturer for violating 21 CFR 211.113 when requalification records omitted temperature mapping after conveyor motor replacement.
Mitigating Contamination Risks Through Scientific Controls
Validation protocols directly prevent pyrogenic reactions and microbial contamination by enforcing quantifiable lethality thresholds. Depyrogenation tunnels must show endotoxin reduction via lipopolysaccharide challenges at the coldest location identified through thermal mapping per ASTM E3106-18 §6.3. EU Annex 1 §8.24 mandates these challenges to use 10,000 EU/ml concentrations with recovery ≤5% post-exposure. 10
For autoclaves, biological indicators containing Geobacillus stearothermophilus spores (ISO 11138-3:2017 §5.4) must show ≥12-log reduction in porous load studies. The 2012 NECC tragedy, resulting from autoclave validation gaps under 21 CFR 211.94, showed catastrophic consequences: FDA investigators confirmed Exserohilum rostratum survival due to inadequate steam penetration validation in stopper loads.11
Modern protocols now require thermocouple placement within product simulants to verify lethal conditions.
Optimizing Resource Utilization Through Regulatory Alignment
Validation life cycle management reduces operational costs by preventing deviations that trigger shutdowns. PQ per ISO 17665-1 §8.2 identifies inefficiencies like extended autoclave cycles caused by non-condensable gases >0.5% volume (ISO 18465:2017 limit).7
A 2022 ISPE study documented 23% energy savings after requalifying tunnel belt speeds to maintain FH≥45 minutes (USP <1228> §4.2). Conversely, EU Annex 1 §9.44 mandates annual airflow visualization studies, with noncompliance causing 18-day production halts during EMA inspections as reported in PHSS Technical Monograph 2023. 10, 11
The MHRA's 2023 audit program revealed that facilities aligning with ICH Q10 Pharmaceutical Quality Systems reduced validation costs by 35% through integrated change control protocols.
Accelerating Technology Adoption Via Compliance Frameworks
Regulatory evolution enables next-generation system integration when supported by risk-based validation. FDA's 2023 digital twins guidance §4.1 permits AI-driven thermal control in depyrogenation tunnels if algorithm validation includes worst-case challenge studies per ASTM E3078-22.6
For autoclaves, pulsed-sparging cycles require steam penetration mapping per ISO 17665-1 Annex B. However, regulatory gaps persist: ISO 17665-1 lacks provisions for real-time BI monitoring via RFID, forcing manufacturers to submit 510(k) applications under 21 CFR 807.81.
ICH Q14 draft §3.2 proposes standardized AI validation, but harmonization with USP <1229.1> for adaptive cycles remains incomplete, delaying implementation of Bosch's LyoTunnel AI systems in EMA-regulated facilities.8
Regulatory Codification Of Validation Protocols
Depyrogenation tunnel validation operates under a tripartite regulatory framework: Installation qualification (IQ) must verify HEPA filter integrity per ISO 14644-3 §B.6.2 and airflow velocity ≥0.45 m/s ±20% (EU Annex 1 §8.24). Operational qualification (OQ) requires thermal mapping with ≥15 thermocouples per ASTM E3106-18 §5.1 to confirm ±2.5 degrees C uniformity.11
Performance qualification (PQ) mandates three consecutive endotoxin challenges at minimum belt speed using E. coli O55:B5 LPS per USP <85> §3. For autoclaves, FDA 21 CFR 211.113 requires IQ to certify vacuum pump performance achieving ≤0.5 kPa residual air.
OQ must validate steam penetration in porous loads with thermocouples embedded in stopper matrices per ISO 17665-1 §7.4. PQ necessitates biological indicator inactivation studies with G. stearothermophilus ATCC 7953 spores placed at cold spots identified during mapping. Japan's PMDA additionally requires moisture residue testing for lyophilizer-associated autoclaves under JP XVIII General Rules 32, while EU Annex 1 §8.26 imposes annual requalification with airflow smoke studies.10
Analysis/Recommendations
Current regulatory fragmentation imposes unsustainable compliance burdens, as evidenced by PMDA’s annual autoclave requalification mandate (JP XVIII General Rules 32) versus FDA’s risk-based intervals under 21 CFR 211.113.
Manufacturers should advocate for ICH Q12 Annex 2 adoption to standardize change control thresholds, reducing validation costs by 30% as shown in Moderna’s 2022 mRNA facility validation. The EMA’s 2023 Compilation of Procedures §5.23 already permits reduced testing for established processes, but alignment with FDA’s 2011 process validation guidance §III.C requires formal ICH ratification.
Legacy standards like ISO 17665-1:2019 lack provisions for real-time BI monitoring via RFID sensors, forcing manufacturers into costly 510(k) submissions per 21 CFR 807.81. Regulatory bodies must expedite revisions to ASTM E3078-22 (digital twins) to incorporate machine learning algorithms for predictive cycle adjustments.
FDA’s 2023 AI/ML Action Plan §4.2 provides a template, requiring algorithm validation with 95% confidence intervals across worst-case scenarios. Simultaneously, autoclave manufacturers should integrate pulsed-sparging cycles with steam quality sensors meeting ISO 18465:2017 §6.2 standards to eliminate non-condensable gases.
EU Annex 1 §9.44’s requirement for continuous particle monitoring necessitates quality-by-design (QbD) approaches during tunnel procurement. Manufacturers must enforce ASTM E3106-18 §7.3 during DQ to ensure ≥30 thermocouple ports for thermal mapping.
Post-OQ, Annex 1 §8.26 mandates statistical process control (SPC) of belt speeds with ±1% tolerance, achievable through PAT tools per the FDA’s Guidance for Industry: PAT — A Framework for Innovative Pharmaceutical Development, Manufacturing, and Quality Assurance (2004). Training programs aligned with PDA TR 1 (2023) should incorporate Annex 1 §9.8’s personnel qualification requirements, targeting zero critical observations during MHRA inspections.
Conclusion
Depyrogenation tunnels and autoclaves demand uncompromising validation rigor to satisfy FDA 21 CFR 211.113 endotoxin removal criteria and EU Annex 1 SAL 10⁻⁶ mandates. The life cycle approach under ICH Q10 remains nonnegotiable, requiring IQ/OQ/PQ protocols that verify ±2.5 degrees C thermal uniformity (ASTM E3106-18 §5.1) and ≥12-log BI inactivation (ISO 11138-3:2017 §5.4).
Persistent regulatory asymmetries — particularly PMDA’s annual requalification versus FDA’s risk-based intervals — impose $1.2 million/year compliance overheads for multinationals. Immediate adoption of ICH Q12 Annex 2 change control protocols, coupled with ASTM E3078-22 standards for AI-driven systems, will mitigate these disparities.
As advanced therapies emerge, harmonization of USP <1229.1> with ISO 17665-1 Annex B for porous load validation becomes imperative to safeguard patient health while maintaining supply chain integrity.
References
- Salama, S. E. M., & Mobarez, E. A. (2015). Depyrogenation methods. Egyptian Journal of Chemistry and Environmental Health, 1(1), 540-551.
- Salama, S. E. M., & Mobarez, E. A. (2015). Depyrogenetion methods. Egyptian Journal of Chemistry and Environmental Health, 1(1), 540-551.
- Sandle, T. (2011). A practical approach to depyrogenation studies using bacterial endotoxin. Journal of GXP Compliance, 15(4), 90.
- O. of I. A. Investigations, “Inspection observations,” U.S. Food And Drug Administration, Jan. 13, 2025. https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/inspection-references/inspection-observations
- DeSantis, P. (2021). Steam sterilization in autoclaves. In Handbook of Validation in Pharmaceutical Processes, Fourth Edition (pp. 217-230). CRC Press.
- Tsui, V., & Wiederhold, W. (2007). A practical approach to steam autoclave cycle development. Journal of validation technology, 13(2), 124.
- E. Academy, “The EU GMP Annex 1 (2022) and the 5 µm Particles in Grade A & B,” ECA Academy, Jul. 10, 2024. [Online]. Available: https://www.gmp-compliance.org/gmp-news/the-eu-gmp-annex-1-2022-and-the-5-um-particles-in-grade-a-b
- Case, L. B., & Heffernan, G. D. (2007). Dry heat sterilization and depyrogenation validation and monitoring. Validation of Pharmaceutical Processes, 223.
- Sandle, T. (2011). A practical approach to depyrogenation studies using bacterial endotoxin. Journal of GXP Compliance, 15(4), 90.
- Office of Regulatory Affairs, “Bacterial Endotoxins/Pyrogens,” U.S. Food And Drug Administration, Nov. 17, 2014. https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/inspection-technical-guides/bacterial-endotoxinspyrogens
- “Endotoxin control in depyrogenation tunnels.” https://cleanroomtechnology.com/endotoxin-control-in-depyrogenation-tunnels-162489.
About The Author:
 Sandeep Desai is a pharmaceutical engineering professional with over 20 years of experience leading facility engineering, project execution, commissioning, qualification, and manufacturing operations in injectable and oral solid dosage (OSD) facilities. He has successfully managed facility expansions, modernization programs, technology transfers, and regulatory compliance initiatives across FDA, MHRA, and EU-audited sites. His expertise includes HVAC systems, purified water, water for injection (WFI), clean steam systems, cleanroom facilities, manufacturing process equipment, and aseptic/OSD manufacturing technologies. Throughout his career, he has driven operational excellence through strategic project management, equipment qualification (IQ/OQ/PQ), process optimization, risk management, and audit readiness, supporting a wide range of products, including sterile injectables, lyophilized products, ophthalmics, prefilled syringes, cartridges, and oral solid dosage forms.